
ISO 14155:2026: Keine Übergangsfrist für Sponsoren und Auftragsforschungsinstitute (CROs) – was Sie wissen müssen
Type image caption here (optional)
Die neue Norm ISO 14155:2026 ist da – was das für Sie bedeutet
Die neue ISO 14155:2026 ist nicht nur „eine weitere Aktualisierung“ der guten klinischen Praxis für klinische Prüfungen von Medizinprodukten – sie ist eine neue Grundlage ohne Übergangsfrist, die sich unmittelbar darauf auswirkt, wie Sponsoren und Auftragsforschungsinstitute (CROs) ihre klinischen Studien konzipieren, durchführen und dokumentieren.
Die ISO14155:2026 in wenigen Worten:
- legt Anforderungen an die Planung, Durchführung,Dokumentation und Auswertung von klinischen Prüfungen von Medizinprodukten fest,
- beschreibt die Grundsätze der Guten KlinischenPraxis (Good Clinical Practice, GCP) und unterstützt die sichere, ethischvertretbare und wissenschaftlich fundierte Durchführung von klinischen Studienmit Medizinprodukten,
- dient als zentrale Grundlage für die Erhebungbelastbarer klinischer Daten und unterstützt Hersteller, Sponsoren undPrüfzentren bei der klinischen Bewertung von Medizinprodukten (Sicherheit undLeistung vordergründig),
- definierte Anforderungen an Studiendesign,Risikomanagement, Monitoring, Datenmanagement und Qualitätsmanagement,
- wird alle 5 Jahre überarbeitet.
Themen der ISO 14155 im Überblick:
- Klinische Prüfung und klinische Studie mit Medizinprodukten
- Gute Klinische Praxis (GCP) und ethische Anforderungen
- Schutz, Sicherheit und Rechte der Studienteilnehmenden
- Rollen und Verantwortlichkeiten von Sponsor,Prüfer und Monitor
- Risikomanagement und klinische Bewertung vonMedizinprodukten
- Datenerfassung, Dokumentation und Qualitätsmanagement
- Monitoring, Auditierung und Berichterstattung klinischer Prüfungen
Spezifische Änderungen der ISO14155:2026 gegenüber Vorversion (auszugsweise, Relevantes):
Zusätzliche Anmerkung zur Definition der klinischen Leistungsfähigkeit (3.12)
n Anmerkung 2 zum Begriff "klinische Leistungsfähigkeit" stellt die ISO 14155:2026 neu klar, dass ein klinischer Nutzen für die Prüfungsteilnehmer kein notwendiges Merkmal einer klinischen Prüfung ist. Als Beispiele nennt die Norm Prüfungen mit gesunden Freiwilligen sowie Prüfungen, deren Zweck ausschließlich in der Datenerhebung liegt.
Unzulässigkeit von Abweichungen von den Auswahlkriterien, Änderung des Prüfplans notwendig (5.6.4b)
Die ISO 14155:2026 regelt, welche Informationen zu Abweichungen vom Prüfplan (CIP) der Ethikkommission vorzulegen sind. Maßgeblich ist stets die strengere Vorgabe – die des CIP oder die der Ethikkommission.
Vorzulegen sind vorab gestellte Anträge auf Abweichung sowie Berichte über bereits eingetretene Abweichungen. Dies gilt jedoch nur, wenn die Abweichung Rechte, Sicherheit oder Wohlergehen der Prüfungsteilnehmer berührt oder die wissenschaftliche Integrität der Prüfung gefährden kann; geringfügige Abweichungen sind zu dokumentieren, aber nicht berichtspflichtig.
Für Ein- und Ausschlusskriterien sind Abweichungsanträge ausgeschlossen. Ein Teilnehmer, der die Kriterien nicht erfüllt, kann nicht per Einzelfallgenehmigung eingeschlossen werden; eine Änderung des Teilnehmerkreises erfordert eine formales Anpassung (Amendment) des Prüfplans mit regulärem Genehmigungsverfahren.
Klarstellung, dass die Einwilligung nach Aufklärung gegebenenfalls vom gesetzlichen Vertreter des Prüfungsteilnehmer:innen eingeholt werden muss (5.8.1)
Eine Einwilligung nach Aufklärung muss schriftlich vorliegen, bevor eine prüfungsspezifische Maßnahme an Teilnehmer:innen vorgenommen wird. Abzugeben ist sie von Teilnehmer:innen selbst oder, wo dies zutrifft, von deren gesetzlichem Vertreter:innen. Neben der Einwilligung selbst ist auch der Ablauf des Aufklärungs- und Einwilligungsverfahrens zu dokumentieren – die unterschriebene Erklärung allein genügt nicht.
Die Norm lässt eine Ausnahme zu: Sie verweist auf besondere Umstände nach Abschnitt 5.8.3.4, der Notfallbehandlungen regelt. Nur in diesen Fällen darf eine prüfungsspezifische Maßnahme vor Einholung der Einwilligung erfolgen.
Möglichkeit der Besprechung der Studienteilnahme mit anderen Personen für Prüfungsteilnehmer (5.8.2)
Krastellung, dass Prüfungsteilnehmer:innen vor ihrer Entscheidung ausreichend Bedenkzeit erhalten. In dieser Zeit sollen sie die Patient:innen- bzw. Proband:inneninformation und die Einwilligungserklärung lesen und verstehen, offene Fragen klären und – wenn sie dies wünschen – die Teilnahme mit Dritten, etwa Angehörigen, besprechen können. Die Norm legt keine feste Frist fest; maßgeblich ist, dass die Teilnehmer:innen die Entscheidung über ihre Mitwirkung an der klinischen Prüfung frei und ohne Zeitdruck treffen können.
Klärung des Risikomanagements mit klarer Unterscheidung zwischen Risiken im Zusammenhang mit der Verwendung des Produkts und Risiken im Zusammenhang mit den vom CIP geforderten Verfahren, die nicht Teil der routinemäßigen klinischen Praxis sind (6.2.1)
Präzisierung des Risikomanagements klinischer Prüfungen durch eine klare Trennung zweier Risikokategorien: einerseits die Risiken, die mit der Verwendung des Prüfprodukts verbunden sind, andererseits die Risiken, die aus den vom CIP geforderten Verfahren entstehen, soweit diese über die routinemäßige klinische Praxis hinausgehen. Beide Kategorien sind getrennt zu erfassen und zu bewerten.
Zur ersten Kategorie stellt Anmerkung 1 klar, dass die Produktverwendung nicht nur die Risiken des Produkts bzw. der Technologie selbst umfasst, sondern auch diejenigen des in der Gebrauchsanweisung festgelegten Anwendungsverfahrens (vgl. Begriffsdefinition in 3.1).
Zur zweiten Kategorie erläutert Anmerkung 2, dass hierunter insbesondere Nachbeobachtungsmaßnahmen fallen, die zusätzlich zur Routineversorgung und unabhängig von der Produktverwendung durchgeführt werden – etwa zusätzliche Bildgebung oder Blutentnahmen. Die Norm weist zugleich darauf hin, dass der Maßstab „routinemäßige klinische Praxis” regional unterschiedlich sein kann; was an einem Prüfzentrum Standard ist, kann andernorts ein prüfungsbedingtes Zusatzverfahren darstellen.
Aufnahme der erforderlichen Bewertung der Restrisiken einschließlich einer quantifizierten Schätzung (6.2.2)
Neu ist eine ausdrückliche Bewertung der Restrisiken, die eine quantifizierte Abschätzung einschließt. Grundlage ist das Risikomanagement nach ISO 14971; die Restrisiken sind dabei ins Verhältnis zur geplanten Stichprobengröße der klinischen Prüfung bzw. zur Zielpopulation zu setzen (Einzelheiten in Anhang H). Damit verknüpft die Norm die Risikobewertung unmittelbar mit der statistischen Planung: Ein Restrisiko ist nicht abstrakt, sondern bezogen auf die Zahl der exponierten Teilnehmer:innen zu beurteilen.
Die Bewertung muss sich auf eine objektive Prüfung der verfügbaren medizinischen und wissenschaftlichen Daten stützen oder auf eine solche verweisen – ausdrücklich einschließlich unveröffentlichter Daten. Als Soll-Vorgabe ist die jeweils untersuchte Indikation und Population in die Betrachtung einzubeziehen.
Eine Zusammenfassung der Nutzen-Risiko-Bewertung ist in den einschlägigen Prüfungsdokumenten offenzulegen. Das Restrisiko selbst ist, soweit zutreffend, in der Prüferinformation (IB, vgl. B.5) und in der Gebrauchsanweisung darzustellen – und zwar differenziert nach Art der Gefährdung, Häufigkeit des Auftretens, Schweregrad und möglichen Gesundheitsfolgen.
Datenüberwachungsausschuss zur Bestätigung der Bedingungen für die Aussetzung oder den Abbruch der klinischen Prüfung (6.11)
Verpflichtung des Sponsors, vor Beginn der klinischen Prüfung zu prüfen, ob ein Datenüberwachungskomitee (Data Monitoring Committee, DMC) eingerichtet werden soll. Diese Entscheidung darf nicht pauschal, sondern muss auf Grundlage der Risikobewertung getroffen und entsprechend begründet werden.
Wird ein DMC eingerichtet, kommt ihm eine zusätzliche Aufgabe zu: Es muss die im Prüfplan festgelegten Bedingungen bestätigen, unter denen die klinische Prüfung unterbrochen oder vorzeitig beendet wird – allerdings nur insoweit, als diese Bedingungen für das Sicherheitsmanagement der Prüfung relevant sind. Abbruchkriterien, die etwa rein operativen oder wirtschaftlichen Erwägungen folgen, fallen nicht darunter.
Klinisches Ereigniskomitee (3.8, 6.12 und Abschnitt A.14)
Einführung des Begriffs des klinischen Ereigniskomitees ein (en: clinical events committee, CEC). Die Norm erkennt dafür mehrere gleichbedeutende Bezeichnungen an: zentrales Ereigniskomitee, klinisches Entscheidungskomitee (en: clinical adjudication committee, CAC) und Komitee für Endpunktentscheidungen (en: endpoint adjudication committee, EAC). Unabhängig von der Benennung ist dasselbe Gremium gemeint.
Definiert wird es als unabhängiges Gremium aus klinischen Fachleuten, dessen Einsetzung im Ermessen des Sponsors steht – eine Verpflichtung zur Einrichtung besteht also nicht. Seine Aufgaben und Arbeitsweise regelt die Norm in Abschnitt 6.12; Vorgaben zur Beschreibung im Prüfplan finden sich in Anhang A.14.
Klärung von Situationen, indenen die Anforderungen an die Berichterstattung zu unerwünschten Ereignissen eingeschränkt sind (7.4.2)
Die Erfassung oder Meldung unerwünschter Ereignisse in bestimmten klinischen Prüfungen kann eingeschränkt werden. Eine solche Reduktion ist jedoch an drei Voraussetzungen gebunden: Sie muss im CIP ausdrücklich festgelegt, nachvollziehbar begründet [vgl. A.14 d)] und vorab von der Ethikkommission – sowie, falls einschlägig, von der zuständigen Behörde – genehmigt sein. Eine nachträgliche oder stillschweigende Einschränkung ist damit ausgeschlossen. Als Anwendungsfälle nennt die Norm insbesondere bestimmte klinische Prüfungen nach dem Inverkehrbringen (z. B. PMCF-Prüfungen), bei denen das Sicherheitsprofil des Produkts bereits bekannt ist.
Aufnahme des Risikomanagements im Zusammenhang mit klinischen Verfahren, die im Rahmen des CIP gefordert sind (7.4.5)
Prüfungsbedingte klinische Verfahren – also solche, die der klinische Prüfplan (CIP) über die Routineversorgung hinaus vorschreibt – müssen einem risikobasierten Ansatz unterworfen werden. Diese Verfahren sind damit nicht pauschal zulässig, sondern müssen hinsichtlich ihres zusätzlichen Risikos für die Teilnehmer:innen bewertet und gerechtfertigt werden (ergänzende Hinweise in I.6, 6.2.1 Anmerkung 2 und 6.2.3).
Zeichnen sich im Verlauf der Prüfung potenziell nicht akzeptable Risiken ab, soll der Sponsor reagieren: entweder mit einer Unterbrechung verbunden mit Korrekturmaßnahmen oder mit einer vorzeitigen Beendigung der klinischen Prüfung (Verfahren nach 8.2). Die Norm formuliert dies als Soll-Vorgabe und belässt dem Sponsor damit einen Beurteilungsspielraum.
Für den Fall der Unterbrechung stellt die Norm klar, dass die erforderlichen Korrekturmaßnahmen eine Änderung des CIP nach sich ziehen können. Ist dies der Fall, darf die Prüfung erst nach Genehmigung des Änderungsantrags wieder aufgenommen werden (siehe 8.2.4).
Klärung der Anforderungen an Nichtunterlegenheitsmargen und bei fehlenden Daten (Abschnitt A.7)
ISO 14155:2026 konkretisiert in Anhang A.7 die Anforderungen an die Fallzahlplanung bei Nichtunterlegenheitsdesigns. Die Berechnung der Stichprobengröße ist zu begründen und muss die gewählte Nichtunterlegenheitsmarge ausdrücklich berücksichtigen. Für diese Marge stellt die Norm eine inhaltliche Grenze auf: Sie muss kleiner sein als die Effektstärke, die für den Komparator nachweisbar ist. Zudem ist die Validität der Marge zu begründen – gegebenenfalls unter Bezugnahme auf die belegte Wirkung des Komparators.
Klarstellung bezüglich des lokalen Bevollmächtigten zur besseren Harmonisierung mit den nationalen regulatorischen Anforderungen (9.2.1)
Die Rolle des lokalen Bevollmächtigten wird klargestellt, um eine bessere Anschlussfähigkeit an nationale Rechtsordnungen zu erreichen. Ist der Sponsor nicht in dem Land bzw. den Ländern ansässig, in denen die klinische Prüfung durchgeführt wird, muss er vor Beginn der Prüfung einen lokalen Bevollmächtigten benennen. Die Pflicht entsteht also je Durchführungsland, nicht nur einmalig.
Die Norm selbst regelt weder Auswahlkriterien noch Aufgabenumfang des Bevollmächtigten abschließend, sondern verweist auf nationale oder regionale Vorschriften, die insoweit Vorrang haben können.
Zusätzliche Anmerkung für Europa: Im EU-Kontext entspricht dem der rechtliche Vertreter nach Art. 62 Abs. 2 MDR (EU VO 2017/745), den ein nicht in der Union niedergelassener Sponsor zu bestellen hat.
Aktualisierung der Kategorisierung von unerwünschten Ereignissen mit Klärung der Terminologie (Anhang F)
Unerwünschte Ereignisse (AE, 3.2) werden in Anhang F, Tabelle F.1, nach zwei Achsen geordnet: dem Schweregrad (nicht schwerwiegend / schwerwiegend) und dem Kausalzusammenhang. Beim Kausalzusammenhang unterscheidet die Norm drei Spalten: kein Zusammenhang mit dem Produkt, Zusammenhang mit der Produktverwendung sowie – neu hervorgehoben – Zusammenhang mit einem prüfungsbedingten Verfahren, das der CIP über die Routineversorgung hinaus vorschreibt, ohne dass das Produkt beteiligt ist.
Daraus ergeben sich folgende Kategorien: Ereignisse ohne Produktbezug bleiben AE bzw. SAE. Produktbezogene Ereignisse sind unerwünschte Produktwirkungen (ADE) bzw. schwerwiegende unerwünschte Produktwirkungen (SADE, 3.45). Letztere werden nach Vorhersehbarkeit weiter unterteilt: in vorhersehbare SADE (ASADE, 3.52 Anm. 1) und unvorhersehbare SADE (USADE, 3.52). Ereignisse infolge prüfungsbedingter Zusatzverfahren werden als AE bzw. SAE ohne Produktbezug eingestuft, jedoch mit dem ausdrücklichen Vermerk, dass sie aus einem CIP-Verfahren außerhalb der klinischen Routine stammen.
Die Fußnoten verweisen für die Behandlung produktbezogener Ereignisse auf 6.2.2, 7.4.4 und Anhang H, für verfahrensbezogene auf 6.2.3 und 7.4.5. Zudem stellt die Norm klar, dass nationale Vorschriften die gesonderte Kategorisierung verfahrensbedingter AE nicht zwingend verlangen.
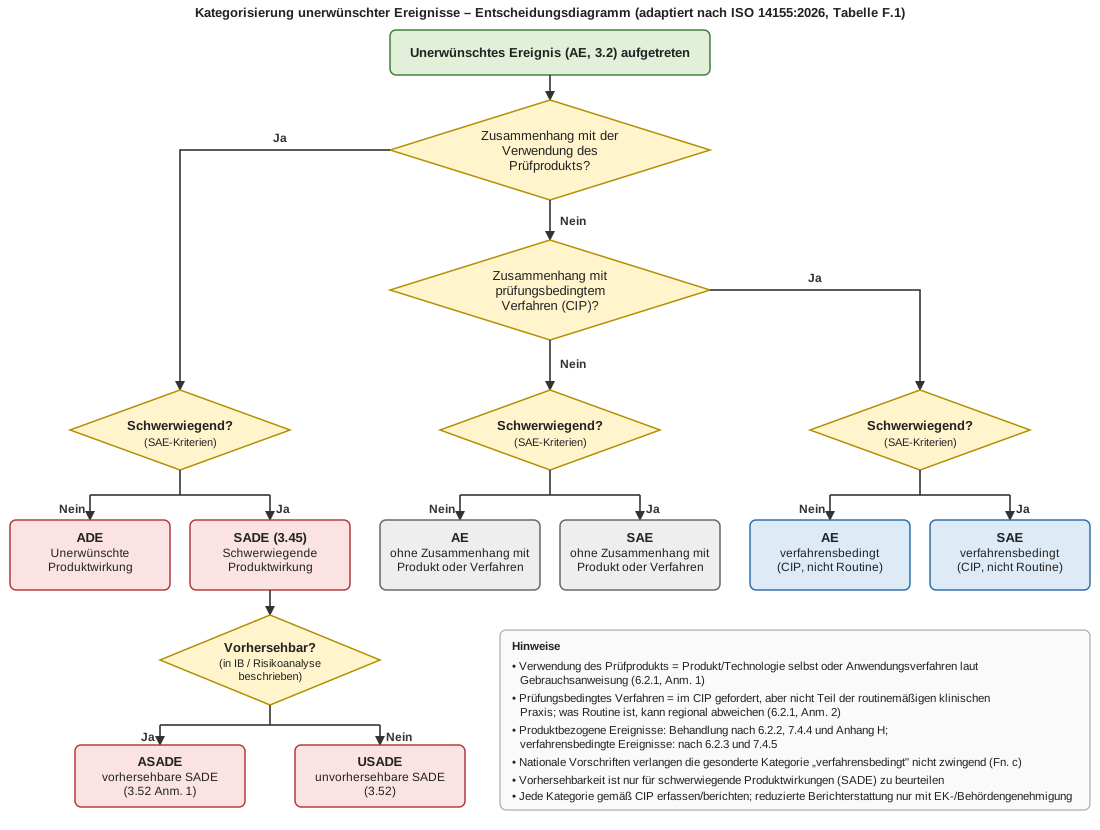
Praktische Konsequenz: Die Kausalitätsbewertung muss neben „Produkt ja/nein” künftig auch „prüfungsbedingtes Verfahren ja/nein” dokumentieren; CRF und Sicherheitsberichte sind entsprechend auszulegen.
Aufnahme von Estimanden und deren Attributen (6.4, Abschnitt A.5, Abschnitt A.6, Abschnitt A.7, neuerAnhang K)
Mit der Fassung 2026 übernimmt ISO 14155 das Estimand-Konzept in die Planung klinischer Prüfungen (6.4, A.5–A.7 sowie der neue Anhang K). Ausgangspunkt bleibt das Prüfungsziel: Es muss unmittelbar die Vorab-Festlegung und die Operationalisierung des primären Endpunkts bzw. der primären Endpunkte bestimmen – Ziel und Endpunkt dürfen nicht unverbunden nebeneinanderstehen.
Wo es sachgerecht ist, sind die Ziele in einen oder mehrere Estimanden zu übersetzen. Die Norm versteht darunter eine präzise Beschreibung des Behandlungseffekts, der genau die Frage beantwortet, die das Prüfungsziel stellt. Ein Estimand wird durch fünf Attribute festgelegt: die betrachtete Behandlung, die Zielpopulation, die Variable (Endpunkt), die Zusammenfassung auf Populationsebene (z. B. Mittelwertdifferenz oder Risikoverhältnis) sowie den Umgang mit interkurrenten Ereignissen.
Gerade der letzte Punkt verlangt nach der Norm interdisziplinären wissenschaftlichen Input: Welche Ereignisse nach Behandlungsbeginn – etwa Therapieabbruch, Zusatzbehandlung oder Produktversagen – die Interpretation des Endpunkts beeinflussen und wie sie in der Analyse strategisch behandelt werden, ist klinisch wie statistisch gemeinsam festzulegen (Einzelheiten in Anhang K). Das Konzept entspricht inhaltlich ICH E9(R1); die ISO verweist jedoch auf ihren eigenen Anhang K.
Aufnahme von Vorsichtsmaßnahmen (Abschnitt B.5), Informationen zur Schulung über die Verwendung von Prüfprodukten (Abschnitt B.2) und In-silico-Prüfungen (Abschnitt B.3);
Erweiterung der Anforderungen an den Inhalt der Prüferinformation (Investigator’s Brochure, Anhang B) an drei Stellen:
Im Abschnitt zum Risikomanagement des Prüfprodukts (B.5) sind neben den bisher allein geforderten Warnhinweisen nun auch Vorsichtsmaßnahmen aufzunehmen. Damit soll die IB nicht nur benennen, welche Gefährdungen bestehen, sondern auch, welche Maßnahmen bei der Anwendung zu deren Vermeidung oder Minderung vorgesehen sind – in Anlehnung an die Struktur einer Gebrauchsanweisung.
Neu ist ferner (B.2), dass die IB Angaben zur Schulung über die Verwendung des Prüfprodukts enthält. Die Prüfstelle soll damit nachvollziehen können, welche Einweisung Prüfer:innen und Prüfpersonal vor dem Einsatz des Produkts erhalten.
Schließlich nimmt die Norm bei den vorklinischen Daten (B.3) In-silico-Prüfungen – also rechnergestützte Simulationen und Modellierungen – als ergänzende Evidenzquelle neben Labor- und Tierversuchen ausdrücklich auf.
ISO 14155:2026 und MDR – zwei Perspektiven, eine Erwartungshaltung
Die MDR (EU) 2017/745 legt in Art. 62 ff. und Anhang XV fest, was eine klinische Prüfung leisten muss: Schutz der Prüfungsteilnehmer:innen, klare Rollen von Sponsor und Prüfer:innen, Melde- und Dokumentationspflichten. Die ISO 14155 beschreibt, wie diese Anforderungen in guter klinischer Praxis umgesetzt werden. Zwei Perspektiven – regulatorisch und methodisch –, aber dieselbe Erwartung: belastbare Daten bei konsequentem Teilnehmer:innenschutz.
Die Fassung 2026 rückt beide Welten enger zusammen. Die Trennung von Produkt- und Verfahrensrisiken, die quantifizierte Restrisikobewertung nach ISO 14971 und die erweiterte Kategorisierung unerwünschter Ereignisse präzisieren, was Art. 62 Abs. 4 und Art. 80 MDR verlangen. Klarstellungen zu Einwilligung, Bedenkzeit und lokalem Bevollmächtigten spiegeln Art. 63 und Art. 62 Abs. 2. Mit Estimanden, Nichtunterlegenheitsmargen und In-silico-Daten übersetzt die Norm die Erwartung der MDR an methodisch belastbare Evidenz in konkrete Planungsvorgaben.
Wer nach ISO 14155:2026 plant und durchführt, erfüllt die prozeduralen Anforderungen der MDR nicht nebenbei, sondern systematisch – als Grundlage, auf der Benannte Stellen und Behörden die klinische Evidenz für CE-Kennzeichnung und PMCF bewerten.
Als unabhängiges Forschungsinstitut und CRO für Medizinprodukte verstehen wir die Norm nicht als Hürde, sondern als gemeinsame Sprache zwischen Sponsor, Prüfzentrum, Ethikkommission und Behörde. Sie macht Erwartungen vorhersehbar – und klinische Prüfungen planbar.
Sie sind interessiert, ob und wie MEDIACC als CRO Sie bei klinischen Prüfungen im Zulassungsverfahren für Medizinprodukte unterstützt? Kontaktieren Sie uns gerne für ein erstes Beratungsgespräch!
--
(Stand: September 2026)
Quellen: ISO 14155:2026, EU VO MDR 2027/745
Zeigen Sie den medizinischen Nutzen Ihres Produkts
Mit unserer langjährigen Erfahrung und Expertise bieten wir effektive Lösungen, um den medizinischen Nutzen Ihres Produktes zu zeigen.
Von der Konzeption bis zur Durchführung von präklinischen und klinischen Studien unterstützen wir Sie mit maßgeschneiderten Dienstleistungen.
Erfahren Sie, wie MEDIACC Ihnen zur Erstattungsfähigkeit Ihrer Produkte helfen kann.